
- हेल्थ डेस्क
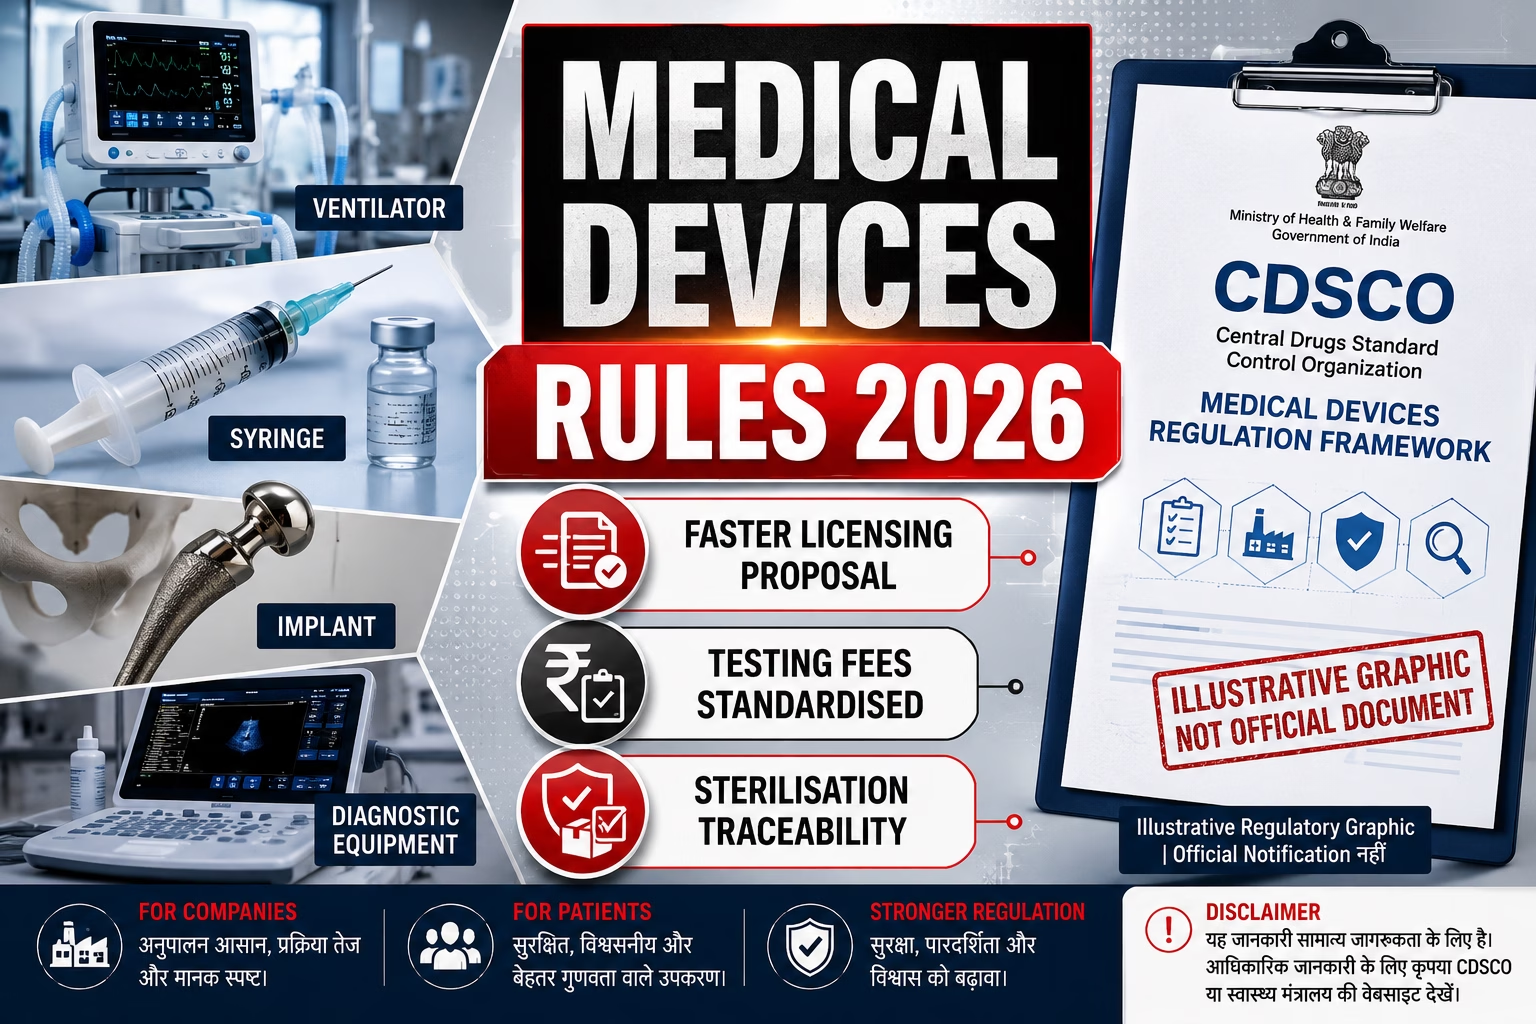
Medical Devices Rules 2026 : केंद्र सरकार ने Medical Devices Rules, 2017 में 2026 के दौरान कई बदलाव किए हैं। इनमें कुछ बदलाव final rules के रूप में लागू हो चुके हैं, जबकि manufacturing licence की processing timelines को कम करने वाला एक अलग प्रस्ताव अभी draft stage में है।
अगस्त 2026 में notified Medical Devices (Second Amendment) Rules, 2026 के तहत outsourced sterilisation, medical-device testing fees और registration certificate से जुड़े प्रावधानों में बदलाव किए गए हैं। वहीं Third Amendment Rules, 2026 में Government Medical Device Testing Laboratories, Quality Management System और कुछ मामलों में European Union को recognised stringent regulatory jurisdiction के रूप में शामिल किया गया है।
इसके अलावा 23 जून 2026 का G.S.R. 515(E) manufacturing licence process की timelines कम करने का draft proposal है। इसके तहत Class B, C और D devices के लिए scrutiny, audit, inspection और licence-grant प्रक्रिया को तेज करने का प्रस्ताव है।
| मुद्दा | स्थिति |
|---|---|
| Medical Devices Rules | 2017 framework |
| 2026 में amendments | कई चरणों में |
| G.S.R. 743(E) | Second Amendment Rules, 2026 |
| G.S.R. 744(E) | Third Amendment Rules, 2026 |
| G.S.R. 515(E) | Manufacturing licence timelines पर Draft Proposal |
| मुख्य regulator | CDSCO |
| Risk classes | Class A, B, C और D |
| मुख्य उद्देश्य | Regulatory efficiency, compliance clarity और faster processing |
| Patient impact | मुख्यतः indirect |
Medical Devices Rules में devices को risk के आधार पर Class A से Class D तक वर्गीकृत किया जाता है, जिसमें Class D सबसे high-risk category है।
भारत में medical devices के regulatory framework में 2026 के दौरान कई महत्वपूर्ण बदलाव हुए हैं। पहली नजर में ये बदलाव कंपनियों और regulators से जुड़े लगते हैं, लेकिन इनका असर अंततः patients तक भी पहुंच सकता है—खासकर medical devices की availability, traceability और market-entry timeline के माध्यम से।
सबसे पहले एक जरूरी distinction समझना चाहिए।
हर बदलाव अभी “proposal” नहीं है।
अगस्त 2026 में सरकार ने कुछ amendments को final rules के रूप में notify कर दिया है। वहीं manufacturing licence processing timelines को कम करने वाला G.S.R. 515(E) अभी draft proposal के रूप में अलग regulatory track पर है।
Outsourced Sterilisation पर नया compliance framework
Medical-device manufacturers कई बार sterilisation का काम अपनी facility में करने के बजाय किसी दूसरी licensed facility से कराते हैं।
Second Amendment Rules, 2026 में ऐसे मामलों के लिए labelling और traceability से जुड़ा प्रावधान जोड़ा गया है। यदि manufacturer किसी दूसरे licensed facility से sterilisation कराता है, तो device के label पर sterilisation site का licence number उल्लेख करना होगा।
इसका मतलब क्या है?
इससे regulator और supply chain के लिए यह पता लगाना आसान हो सकता है कि किसी sterile medical device की sterilisation किस licensed facility में हुई थी।
Patients के लिए relevance
यह बदलाव सीधे तौर पर patient को कोई नया benefit package नहीं देता, लेकिन traceability बढ़ने से quality investigation या regulatory follow-up की स्थिति में मदद मिल सकती है।
Medical Device Testing Fees में standardisation
Medical-device testing के लिए Ninth Schedule में prescribed testing/evaluation fees का framework जोड़ा गया है।
इसका उद्देश्य अलग-अलग Government Medical Device Testing Laboratories में testing charges को अधिक predictable और standardised बनाना है।
इसका फायदा मुख्यतः manufacturers और importers को हो सकता है क्योंकि testing cost और regulatory budgeting में अधिक clarity आ सकती है।
European Union से जुड़े regulatory changes
अप्रैल 2026 के draft में Medical Devices Rules के Rule 63 से संबंधित बदलाव प्रस्तावित किए गए थे।
इसके बाद अगस्त 2026 में Medical Devices (Third Amendment) Rules, 2026 के तहत Rule 63 में European Union countries को recognised stringent regulatory jurisdictions की सूची में शामिल किया गया।
मौजूदा framework में अमेरिका, UK, Australia, Canada और Japan जैसे jurisdictions का उल्लेख था। EU को शामिल करने का उद्देश्य कुछ eligible devices के लिए regulatory pathway को अधिक streamlined बनाना है।
Companies के लिए इसका महत्व
यदि किसी eligible medical device को EU regulatory system में पहले से approval प्राप्त है, तो applicable Indian regulatory pathway में regulatory burden और timelines कम हो सकते हैं—हालांकि इसका अर्थ यह नहीं है कि हर EU-approved device को भारत में automatic approval मिल जाएगा।
यह distinction बहुत महत्वपूर्ण है।
Quality Management System पर जोर
Third Amendment Rules, 2026 में Rules 19H और 19J में “standards” के साथ Quality Management System का उल्लेख जोड़ा गया है। साथ ही Rule 19 का heading Government Medical Device Testing Laboratories के संदर्भ में बदला गया है।
इसका broader message यह है कि faster regulatory processing का मतलब quality requirements को हटाना नहीं है।
सबसे बड़ा proposed change: Licensing process तेज करने की योजना
अब उस हिस्से पर आते हैं जिसे “proposal” कहना सही है।
23 जून 2026 को Ministry of Health and Family Welfare ने G.S.R. 515(E) के जरिए Medical Devices Rules, 2017 में amendments का draft जारी किया था। इसका प्रमुख उद्देश्य manufacturing licence processing timelines को कम करना था।
Draft के अनुसार:
Class B devices
Class B manufacturing applications में scrutiny और Notified Body assignment के लिए 30 दिन की timeline प्रस्तावित की गई।
Notified Body audit timeline को 90 दिनों से घटाकर 30 दिन करने का प्रस्ताव है।
Audit के बाद final report और recommendations के लिए 30 दिनों के बजाय 15 दिनों की timeline प्रस्तावित है।
यदि Quality Management System से जुड़ी non-conformance सामने आती है, तो compliance verification के लिए भी निर्धारित timeline प्रस्तावित की गई है।
Class C और D devices
इन higher-risk categories के लिए application scrutiny को 45 दिनों से घटाकर 30 दिन करने का प्रस्ताव है।
Manufacturing-site inspection के लिए 60 दिनों के बजाय 55 दिन का प्रस्ताव है।
सबसे उल्लेखनीय बदलाव final licensing decision में है, जहां 45 दिनों की मौजूदा timeline को घटाकर 20 दिन करने का प्रस्ताव रखा गया है।
Companies पर क्या असर पड़ेगा?
संभावित फायदे
Faster market access
यदि proposed licensing timelines final rules में इसी रूप में आती हैं, तो compliant manufacturers के लिए device को market तक पहुंचाने का regulatory waiting period कम हो सकता है।
Better predictability
हर stage के लिए defined timeline होने से manufacturers को regulatory planning और launch planning में मदद मिल सकती है।
Lower administrative friction
Testing fees और sterilisation-related requirements में clarity compliance planning को आसान बना सकती है।
Global companies के लिए सुविधा
EU को recognised stringent regulatory jurisdiction में शामिल किए जाने से कुछ eligible products के लिए India-entry process streamlined हो सकता है।
Companies के लिए challenges भी हैं
Faster approval का मतलब यह नहीं कि manufacturers के लिए compliance आसान ही हो जाएगा।
जब regulatory clock छोटा होगा, तो companies को अपने documents, Quality Management System records, audit responses और corrective actions पहले से ज्यादा व्यवस्थित रखने होंगे।
विशेषकर audit में कोई deficiency मिलने पर response जल्दी तैयार करना महत्वपूर्ण हो सकता है।
इसलिए proposed reforms का एक संभावित effect यह हो सकता है:
Regulatory delay कम हो, लेकिन compliance readiness की जरूरत बढ़े।
Patients पर क्या असर पड़ेगा?
यहां headline और reality के बीच अंतर समझना जरूरी है।
इन rules से patients को ऐसा कोई तत्काल universal benefit नहीं मिलता कि हर medical device सस्ता हो जाएगा या हर device तेजी से उपलब्ध होने लगेगा।
लेकिन regulatory process तेज और predictable होने पर quality-compliant devices के market access में समय कम होने की संभावना बनती है।
इसका indirect effect हो सकता है:
- नए medical devices की availability में सुधार
- innovative devices के India launch में कम regulatory delay
- sterilisation chain में बेहतर traceability
- testing fees में अधिक predictability
- imported/foreign-approved eligible devices के लिए कुछ मामलों में streamlined pathway
लेकिन कीमत, reimbursement, hospital procurement, insurance coverage और device की clinical utility अलग-अलग factors हैं। इसलिए केवल rules में बदलाव के आधार पर “medical devices सस्ते होंगे” कहना अभी उचित नहीं होगा।
क्या इससे Medical Device Safety कम होगी?
उपलब्ध regulatory changes को केवल “approval जल्दी मिलेगा” के नजरिए से देखना अधूरा होगा।
सरकार ने regulatory efficiency बढ़ाने के साथ quality, safety और performance standards बनाए रखने पर जोर दिया है। जून के licensing proposal में भी मुख्य बदलाव procedural timelines से जुड़े हैं, जबकि QMS और audit mechanisms framework में बने रहते हैं।
इसलिए editorially यह कहना ज्यादा सही है:
“Approval process को तेज करने की कोशिश है, लेकिन इसका अर्थ safety standards हटाना नहीं है।”
Medical Devices Rules, 2017 क्या हैं?
Medical Devices Rules, 2017 ने भारत में medical devices के लिए risk-based regulatory framework स्थापित किया।
Devices को broadly चार risk classes में रखा जाता है:
- Class A: Low risk
- Class B: Low-moderate risk
- Class C: Moderate-high risk
- Class D: High risk
यह classification device के associated risk के आधार पर regulatory requirements तय करने में मदद करती है।
What Changed — आसान भाषा में
पहले:
Regulatory process में कई stages और अलग-अलग timelines थीं।
अब/प्रस्तावित बदलाव:
कुछ stages के लिए अधिक स्पष्ट और छोटी timelines लाई जा रही हैं।
पहले:
Testing charges में अधिक variability की गुंजाइश थी।
अब:
Prescribed testing/evaluation fees का standardised schedule जोड़ा गया है।
पहले:
Outsourced sterilisation के मामले में traceability framework अलग तरह से structured था।
अब:
Sterilisation facility के licence number को label पर दिखाने का प्रावधान किया गया है।
International angle:
EU को relevant stringent regulatory jurisdictions में शामिल किया गया है।
What Next?
अब सबसे महत्वपूर्ण बात यह देखना है कि अलग-अलग amendments को implementation में किस तरह लागू किया जाता है और draft proposals में से कौन-से provisions final notification में उसी रूप में आते हैं।
विशेष रूप से G.S.R. 515(E) का proposed licensing timeline reform महत्वपूर्ण है क्योंकि इससे manufacturing approval process की speed प्रभावित हो सकती है। लेकिन इसे अभी final rule मानना सही नहीं होगा।
Patients के लिए 5 जरूरी बातें
- Medical Devices Rules में बदलाव का मतलब यह नहीं कि हर medical device की कीमत तुरंत घटेगी।
- Faster regulatory processing का मतलब automatic approval नहीं है।
- Quality और safety requirements को नजरअंदाज नहीं किया जा सकता।
- Outsourced sterilisation में traceability requirements को अधिक स्पष्ट किया गया है।
- किसी specific medical device की safety के लिए उसके regulatory approval, intended use और clinical evidence को अलग से देखना जरूरी है।
Companies के लिए 5 जरूरी बातें
- Regulatory documentation updated रखें।
- QMS records और audit readiness मजबूत रखें।
- Outsourced sterilisation facility के licence details की traceability सुनिश्चित करें।
- Testing fees और applicable schedules को regulatory planning में शामिल करें।
- Draft और final notification में अंतर जरूर देखें।
Editorial Disclaimer
यह लेख Medical Devices Rules, 2017 और 2026 में जारी official notifications/draft proposals पर आधारित explanatory content है। Regulatory provisions समय के साथ संशोधित या स्पष्ट किए जा सकते हैं। किसी medical device की खरीद, clinical use या regulatory compliance से संबंधित निर्णय के लिए संबंधित official notification, CDSCO निर्देश और qualified healthcare/regulatory professional की सलाह को प्राथमिकता दें।
Source / Verification
Primary Sources
- Central Drugs Standard Control Organisation (CDSCO)
- Ministry of Health and Family Welfare
- Gazette of India
- Medical Devices Rules, 2017
CDSCO की official listings में 2026 के Medical Devices Rules से जुड़े draft और notification records उपलब्ध हैं।
Editorial Verdict: CONFIRMED + PROPOSED
सबसे अहम takeaway:
भारत का medical-device regulatory framework 2026 में दो दिशाओं में आगे बढ़ रहा है—कुछ compliance और testing provisions को स्पष्ट/standardise करना और licensing process को अधिक time-bound बनाने की कोशिश करना। इसका संभावित लाभ industry और patients दोनों को हो सकता है, लेकिन patient-level price या treatment outcome पर सीधा असर मानना अभी जल्दबाजी होगी।
Discover more from
Subscribe to get the latest posts sent to your email.